一、引言
microeco 包 是福建农林大学姚敏杰教授团队开发的扩增子测序集成分析 。该包综合了扩增子测序下游分析的多种功能包括群落组成、多样性、网络分析、零模型等等。通过简单的几行代码可实现复杂的分析。因此,microeco包发表以来被学界广泛关注,截止2024年10月13日已经被引644次,是领域内高被引文章。本系列推送将持续推出microeco包分析流程,这一期是微生物网络分析( network )。
在微生物群落生态学研究中,微生物群落之间的相互作用是揭示微生物生态系统复杂性的关键。++微生物之间的协作、竞争等关系构成了一个复杂的生态网络++ ,通过这些网络,我们能够深入理解微生物如何在生态系统中相互影响、协同工作甚至争夺资源。网络分析的方法多种多样,如下阐述了选择 microeco 进行网络分析的理由。
1.1 为什么选择 microeco 进行网络分析?
高效、简便的网络构建:仅需几行代码便可完成复杂的网络构建。
支持多种相关性算法:根据研究需求,选择不同的相关性测量方式。
强大的可视化功能 :与ggplot2 、igraph无缝集成,生成美观且信息丰富的网络图。
拓展功能丰富:不仅可以构建网络,还可以进行模块性、中心性等分析,深度挖掘微生物间的相互作用。
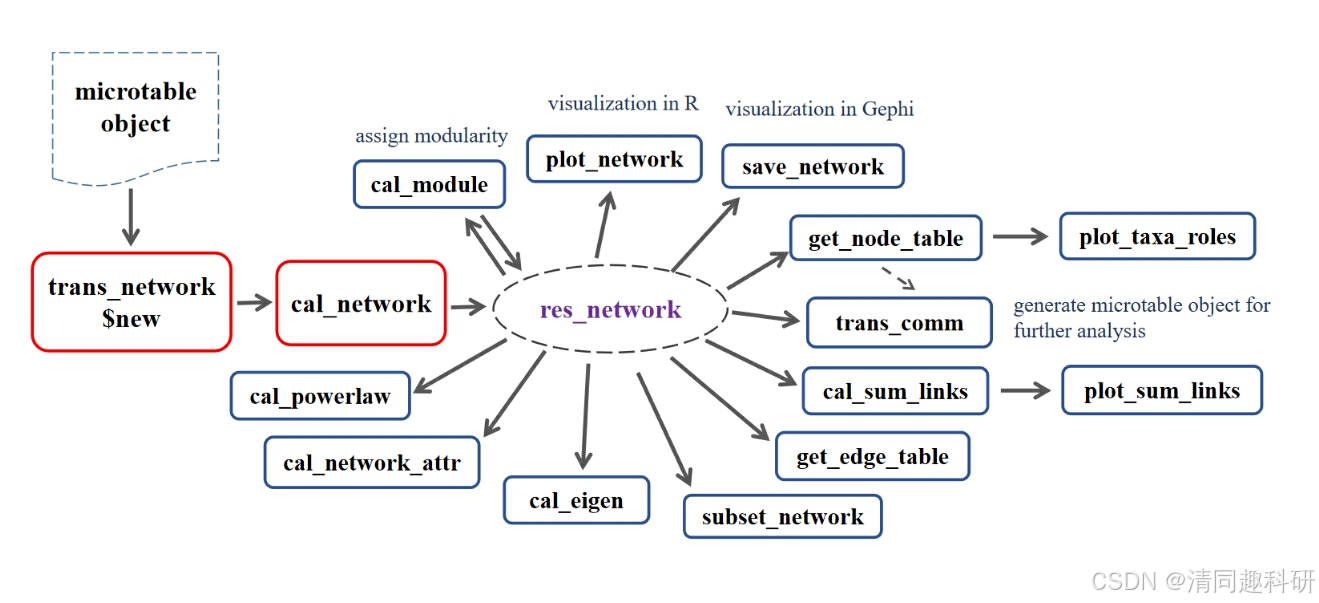
如下所示阐述了microeco包中进行微生物网络构建和分析的流程。比较核心的内容是输入文件的准备,也就是微表(mirotable),microeco包进行多种分析的前提也是准备好基础数据,包括样本信息表:sample_info,特征表otu_table,分类信息表taxonomy_table,系统发育树phylo_tree和环境因子表env_data。当然不同的分析所需要的基础数据也不一样,系统发育树和环境因子表并不是所有分析都需要的。微表准备好了可以通过几行简单的代码进行下游分析。
二、文献美图欣赏
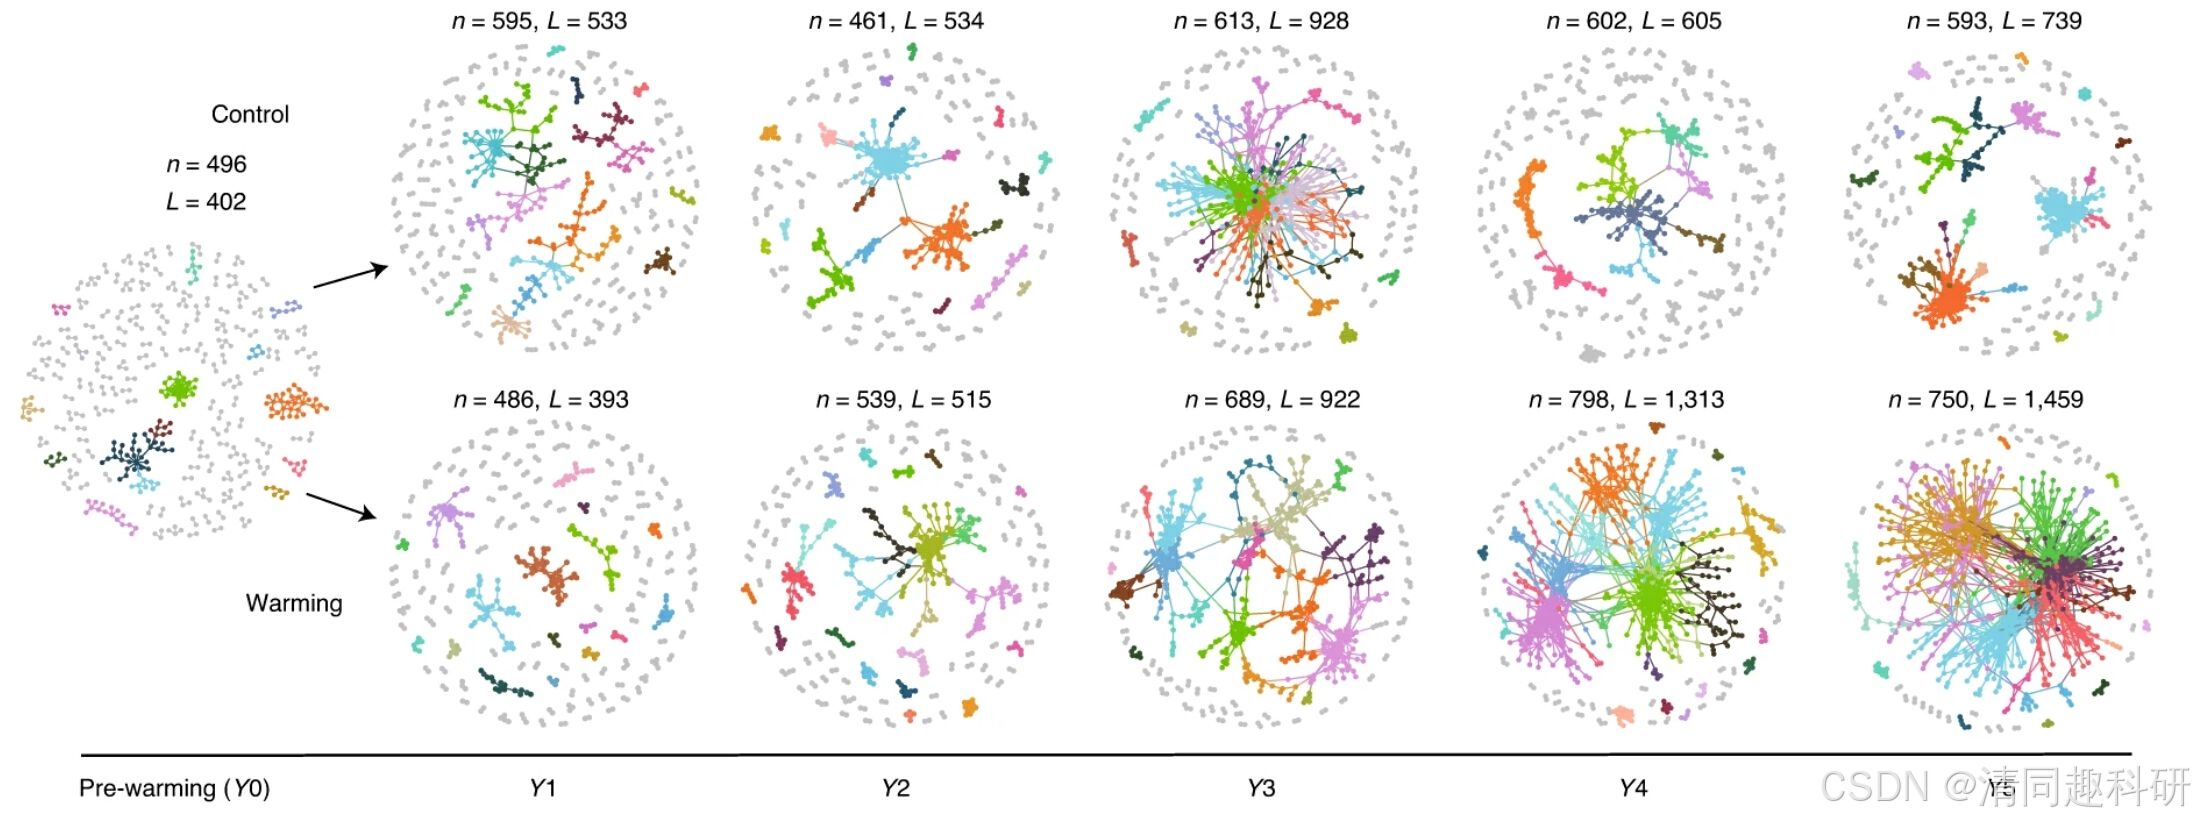
图源:Yuan, M.M., Guo, X., Wu, L. et al.Nat. Clim. Chang. 11, 343--348 (2021).
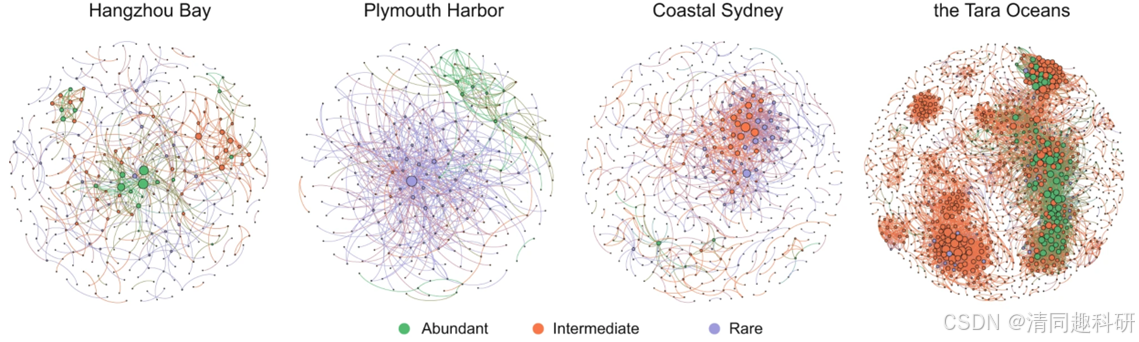
图片来源:Dai, T., Wen, D., Bates, C.T. et al. Nat Commun 13, 175 (2022).
三、示例数据和R代码
这套代码基于microeco包自带的数据进行分析,同时我们也提供了读取自己数据的方法,可私信小编获取代码。
🌟数据基本操作之建立微表
R
#安装microeco包
if(!require("microeco")){install.packages("microeco")}
library(microeco)
#安装并加载ape包
if(!require("ape")){install.packages("ape")}
library(ape)

##################数据基本操作#######################
# 样本信息表;data.frame
data(sample_info_16S)
# 特征表;data.frame
data(otu_table_16S)
# 分类分配表;data.frame
data(taxonomy_table_16S)
# 系统发育树;不是必需的;用于系统发育分析
# Newick格式;使用ape包的read.tree函数读取树文件
data(phylo_tree_16S)
# 加载环境数据表(如果它不在样本表中)
data(env_data_16S)
# 使用magrittr包中的管道操作符
if(!require("magrittr")){install.packages("mgrittr")}
library(magrittr)
# 固定随机数生成,以使结果可重复
set.seed(123)
# 使绘图背景与教程相同
if(!require("ggplot2")){install.packages("ggplot2")}
library(ggplot2)
theme_set(theme_bw())

# 统一分类信息,自动统一分类前缀
taxonomy_table_16S %<>% tidy_taxonomy

# 在R6类中,'$new' 是用于创建类的新对象的原始方法
# 如果你只提供丰度表,该类可以帮助你创建一个样本信息表
mt <- microtable$new(otu_table = otu_table_16S)
# 通常情况下添加元数据
mt <- microtable$new(otu_table = otu_table_16S, sample_table = sample_info_16S)
mt
# 让我们创建一个包含更多信息的 microtable 对象
mt <- microtable$new(sample_table = sample_info_16S, otu_table = otu_table_16S, tax_table = taxonomy_table_16S, phylo_tree = phylo_tree_16S)
🌟数据清洗
R
#删除非细菌和古菌的OTU
# 使用 R 的 subset 函数过滤 tax_table 中的分类单元
mt$tax_table %<>% base::subset(Kingdom == "k__Archaea" | Kingdom == "k__Bacteria")
mt
# 使用 grepl 函数的另一种方式
#mt$tax_table %<>% .[grepl("Bacteria|Archaea", .$Kingdom), ]

#删除线粒体或叶绿体OTU
# 这将删除 tax_table 中包含这些词的行,忽略分类级别并忽略大小写。
# 因此,如果你想过滤不被认为是污染的某些分类单元,请像之前那样使用 subset 来过滤 tax_table。
mt$filter_pollution(taxa = c("mitochondria", "chloroplast"))

#使所有文件中OTU和样本信息一致,使用tidy_dataset修剪函数
mt$tidy_dataset()
mt

#使用 sample_sums() 来检查每个样本中的序列号
mt$sample_sums() %>% range

#样本稀疏化,每个样本的序列数标准化为相同的数量
mt$rarefy_samples(sample.size = 10000)
mt

#save_table可以将微表对象中的所有基础数据保存到本地文件中,包括特征丰度、元数据、分类表、系统发育树和代表序列
mt$save_table(dirpath = "basic_files", sep = ",")
🌟microeco网络分析,构建网络并输出Gephi数据进行网络绘图
R
##################microeco网络分析###################
#计算相关性矩阵
#使用WGCNA包进行计算,该包提升了计算效率,适合大规模数据
#加载并安装WGCNA包
if(!require("WGCNA")) install.packages("WGCNA", repos = BiocManager::repositories())
#使用WGCNA进行相关性矩阵计算
t1 <- trans_network$new(
  dataset = mt,                      # 输入数据集 mt
  cor_method = "spearman",            # 选择 Spearman 相关性计算方法
  use_WGCNA_pearson_spearman = TRUE,  # 使用 WGCNA 包来计算相关性
  filter_thres = 0.0001               # 设置过滤阈值为 0.0001
)

# 构建相关性网络
#安装并加载igraph包
if(!require("igraph")){install.packages("igraph")}
# 使用 p 值阈值和网络优化进行网络构建
#t1$cal_network(
#  COR_p_thres = 0.01,      # 设定相关性 p 值的阈值,只有 p 值小于 0.01 的相关性才会用于构建网络
#  COR_optimization = TRUE  # 启用网络优化,使用算法构建更稀疏的网络,提高网络可解释性
#)

# 使用自定义的相关系数阈值来构建网络(可选)
t1$cal_network(
  COR_p_thres = 0.01,  # 设定相关性 p 值的阈值,过滤掉不显著的相关性
  COR_cut = 0.7        # 使用相关系数阈值 0.7,只有相关系数大于 0.7 的变量对会被保留在网络中
)

# 对无向网络应用 igraph 的 cluster_fast_greedy 函数进行模块划分
t1$cal_module(method = "cluster_fast_greedy")  # 调用模块划分方法

#将网络保存为gexf文件,该文件可直接用于Gephi软件进行可视化
#安装并加载rgexf包,xfun包兼容问题,建议先安装xfun
install.packages("xfun")
if(!require(rgexf)){install.packages('rgexf')}
#保存网络
t1$save_network(filepath = "network.gexf")

# 计算网络属性
t1$cal_network_attr()
t1$res_network_attr

#函数get_node_table、get_edge_table和get_adjacency_matrix分别用于从网络获取节点属性表、边属性表和邻接矩阵。
# 获得节点属性
t1$get_node_table(node_roles = TRUE)
# 获得边属性表
t1$get_edge_table()
# 获得邻接矩阵
t1$get_adjacency_matrix()

#输出节点和边数据文件,可用于cytoscope软件绘制网络图
write.csv(t1$res_edge_table,"res_edge_table.csv")
write.csv(t1$res_node_table,"res_node_table.csv")
🌟Gephi绘图结果

🌟microeco直接绘图和zi-pi分析,鉴别关键物种
R
#绘制网络图
t1$plot_network(method = "ggraph", node_color = "module",node_label = NA)

#可选其他的绘图方式
#t1$plot_network(method = "networkD3", node_color = "module")
#t1$plot_network(method = "igraph")

#模块内连接和模块间连接绘制节点分类
#add_label = TRUE 可以用于直接为点添加文本标签
t1$plot_taxa_roles(use_type = 1)

# plot node roles with phylum information
t1$plot_taxa_roles(use_type = 2)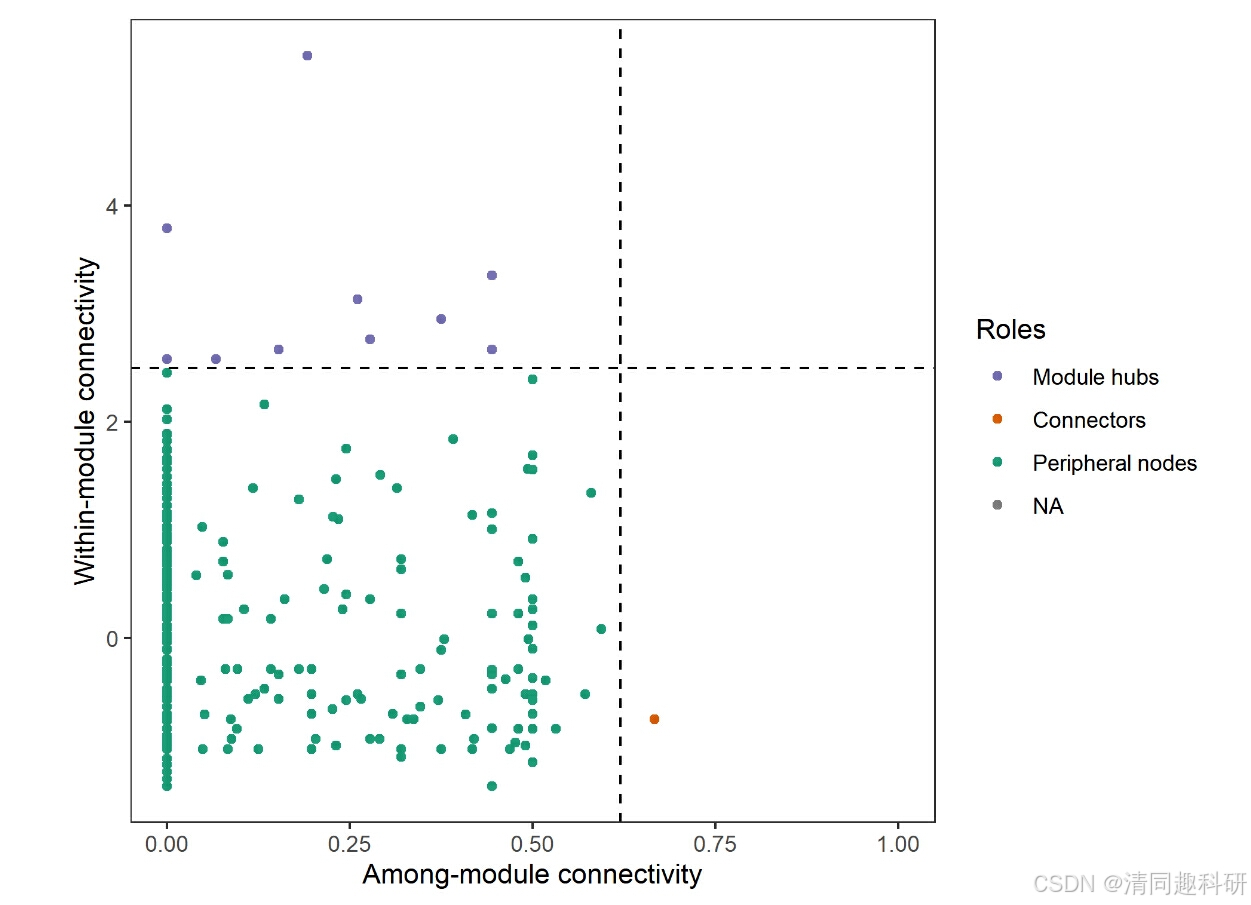
🌟提取网络绘制子网络图
从网络中提取出来的一个部分,用于聚焦特定物种群或相互作用的分析。比如分类层级、功能属性
R
#提取子网络
#提取特定模块的子网络
#t1$subset_network(node = t1$res_node_table %>% base::subset(module == "M1") %>% rownames, rm_single = TRUE)
#提取特定类型边的子网络(正相关)
#t1$subset_network(edge = "+")

#实例
# 提取样本 'S1' 的子网络
sub1 <- t1$subset_network(node = mt$otu_table %>% .[.[, "S1"] != 0, ] %>% rownames, rm_single = TRUE)
# 通过直接赋值创建 t2 对象
t2 <- t1
t2$res_network <- sub1  # 将提取的 'S1' 子网络赋值给 t2 的网络属性

# 现在 t2 包含 'S1' 的网络,可以用于进一步分析
t2$cal_module()  # 计算 t2 网络的模块
t2$save_network("S1.gexf")  # 保存 'S1' 的网络为 .gexf 格式文件

#绘制子网络图
t1$plot_network(method = "ggraph", node_color = "module",node_label = NA)
#对于微生物网络图的绘制多种方法,可以综合其他方法的选择进行选取
四、参考文献
1 Chi Liu, Yaoming Cui, Xiangzhen Li, Minjie Yao, microeco: an R package for data mining in microbial community ecology, FEMS Microbiology Ecology, Volume 97, Issue 2, February 2021, fiaa255
2 Dai, T., Wen, D., Bates, C.T. et al. Nutrient supply controls the linkage between species abundance and ecological interactions in marine bacterial communities. Nat Commun 13, 175 (2022).
3 Yuan, M.M., Guo, X., Wu, L. et al. Climate warming enhances microbial network complexity and stability. Nat. Clim. Chang. 11, 343--348 (2021).
五、相关信息
!!!本文内容由小编总结互联网和文献内容总结整理,如若侵权,联系立即删除!
!!!有需要的小伙伴评论区获取今天的测试代码和实例数据。
📌示例代码中提供了数据和代码,小编已经测试,可直接运行。
以上就是本节所有内容。
如果这篇文章对您有用,请帮忙一键三连(点赞、收藏、评论、分享),让该文章帮助到更多的小伙伴。