医学论文的统计分析不会做 怎么办?先定研究设计再选方法:生存分析用 Cox 回归 ,偏倚控制用倾向性评分 ,稳健性靠敏感性分析 ,工具 R 或 SPSS 都行。医嘉研统计一对一指导,讲清每一步的方法学依据,结果可复现。
本文是对2026年发表于《MedComm (2020)》的一项观察性队列研究的解读,属科研资讯分享,不构成任何诊疗建议。这篇研究挺有意思------它直接挑战了dMMR和HRD互斥的传统认知,在99例中国dMMR结直肠癌患者里发现66%同时携带HRD,还搞了个8基因表达签名来预测,AUC做到0.87。对于搞肠癌分子分型或想拓展PARPi适用人群的同行,值得一读。
期刊:MedComm(IF: 14.1,Q1)
发表时间:2026年10月
原文标题:Cooccurrence of Homologous Recombination Deficiency and Mismatch Repair Deficiency in Colorectal Cancer.
翻译标题:打破"互斥"教条:机器学习揭示dMMR结直肠癌中HRD的共现与预测新模型
研究设计 :回顾性队列研究(生信+机器学习建模)
样本量 :99例dMMR结直肠癌患者(HRD=65,HRP=34);训练集69例,验证集30例
主要结局 :HRD状态预测(8基因签名AUC=0.87);HRD组总生存期显著更优(p=0.007)
数据来源:浙江大学癌症研究所(ZUCI)队列,TCGA队列验证
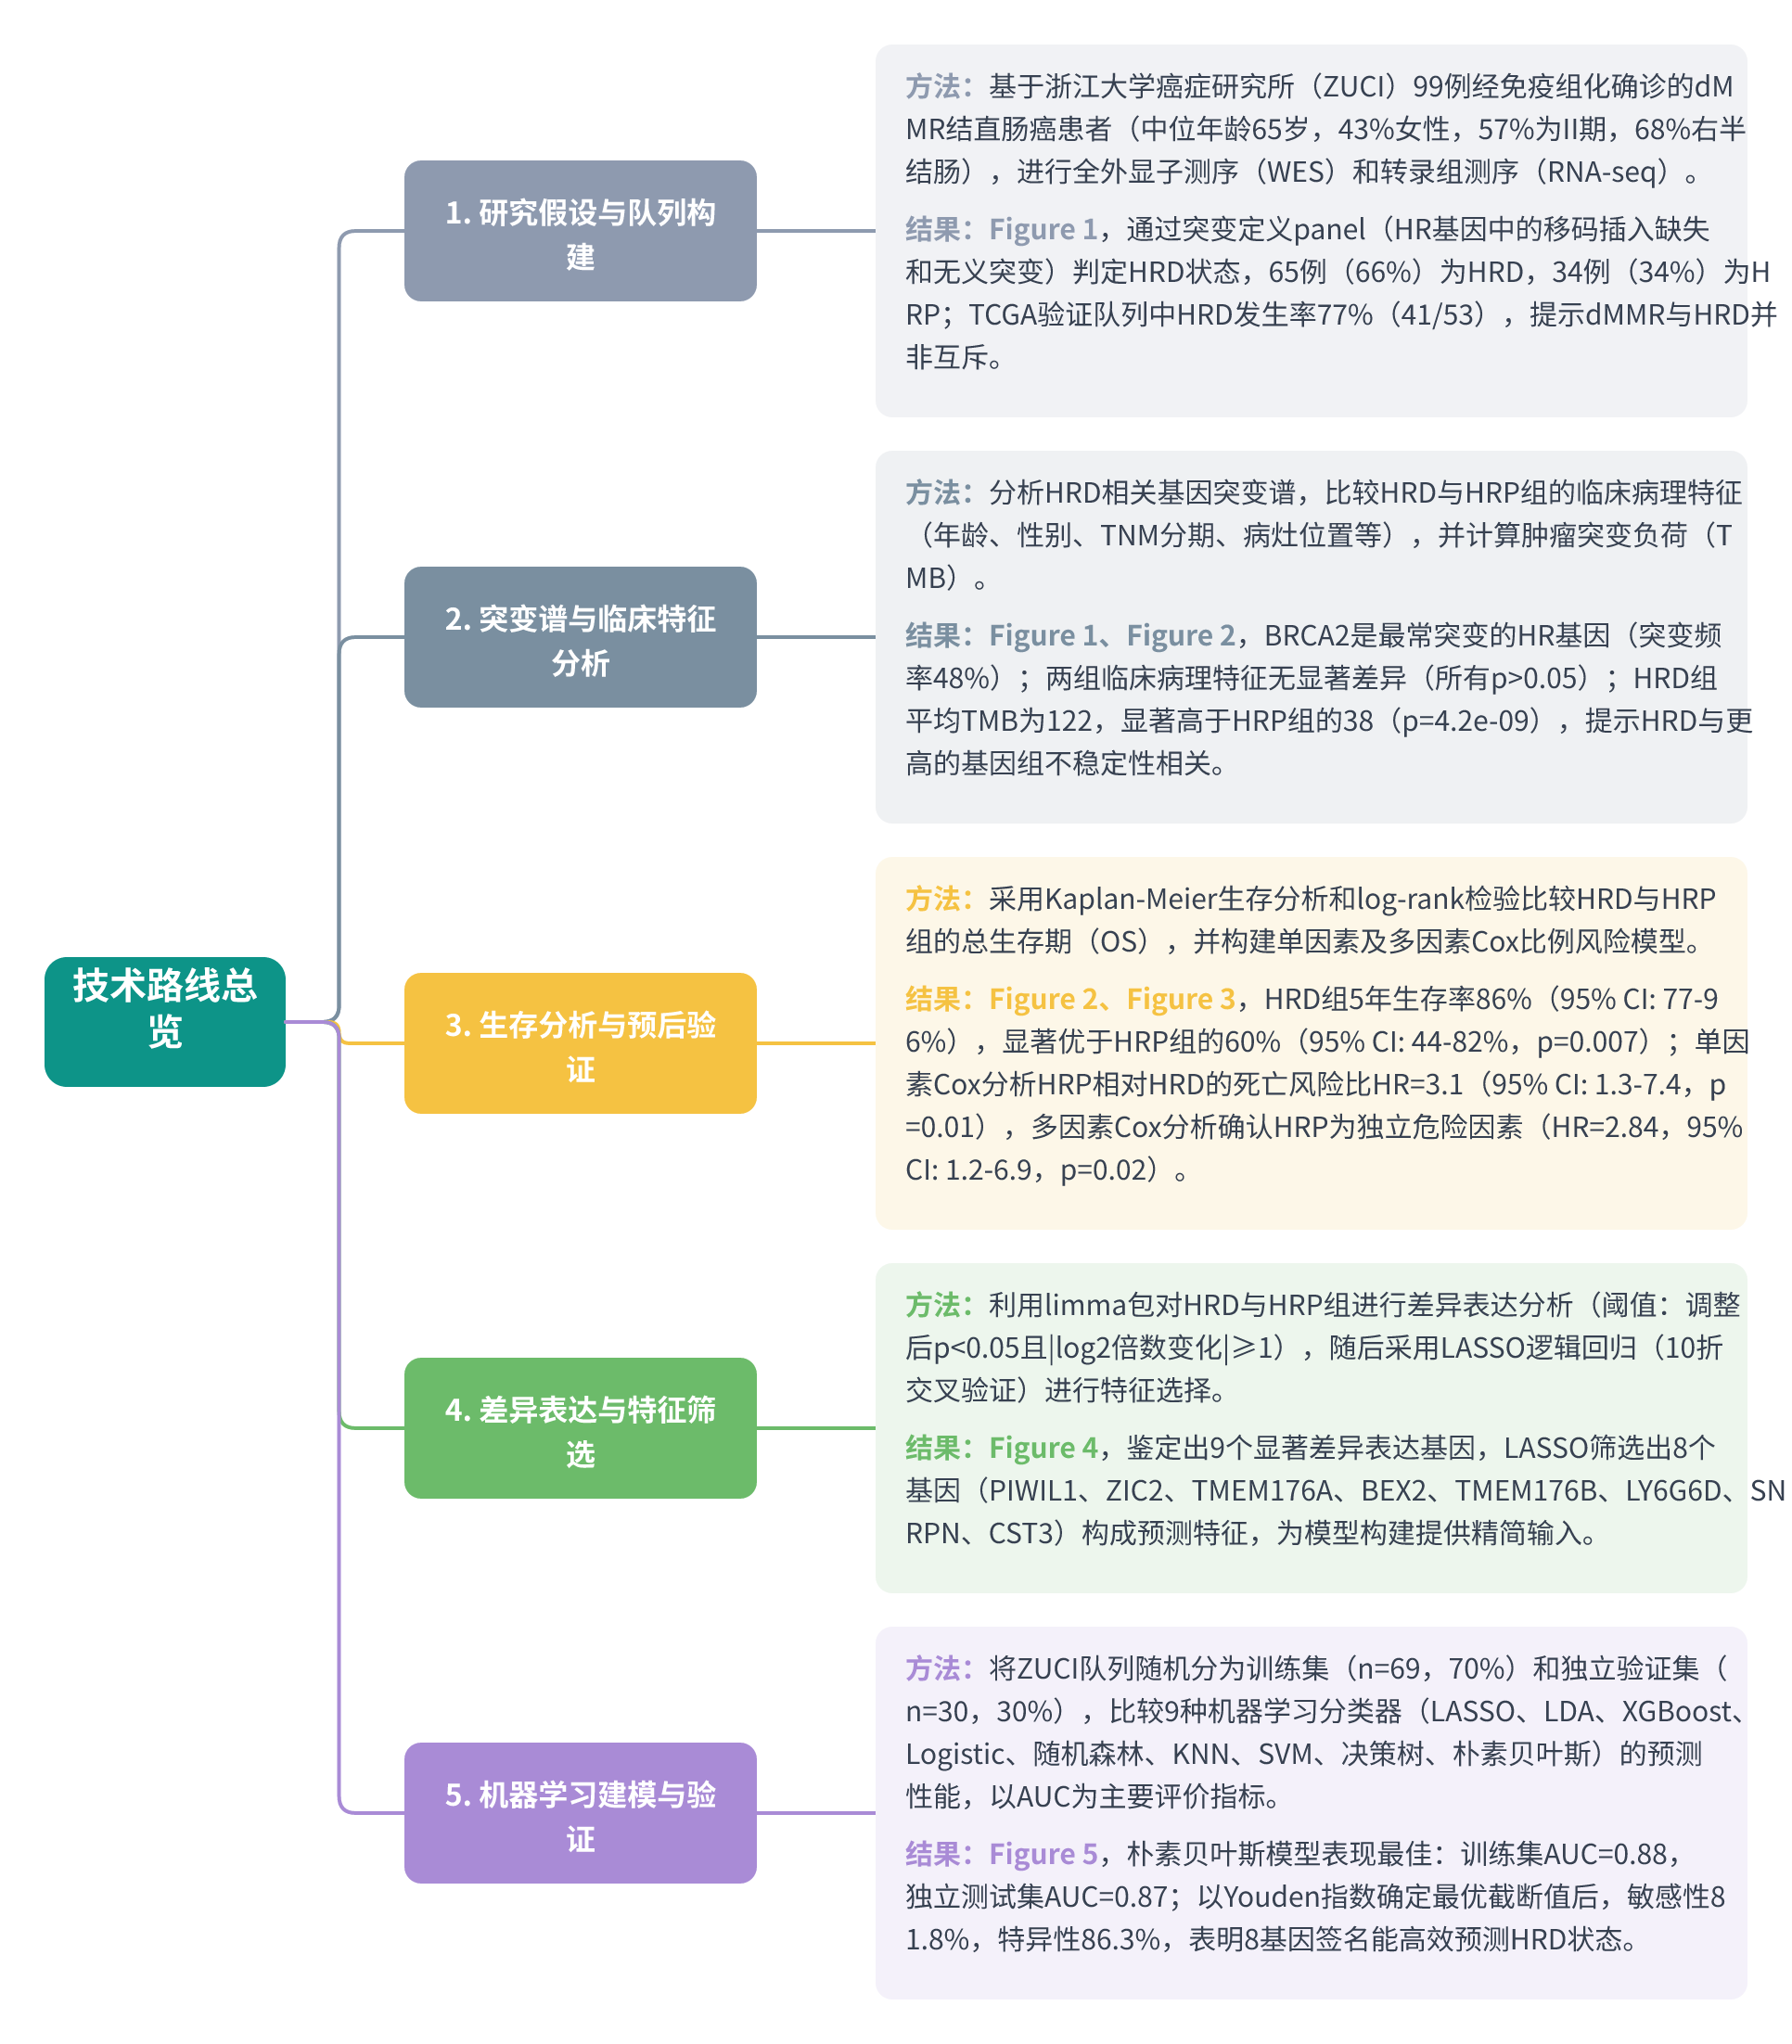
全文技术路线图
01 研究背景:当"修复缺陷"遇上"修复缺陷",肿瘤的生存法则是什么?
结直肠癌(CRC)是一种高度异质性的疾病,其治疗决策越来越依赖于分子分型。其中,错配修复缺陷(dMMR)和同源重组缺陷(HRD)是两种关键的基因组不稳定性标志物。dMMR导致微卫星不稳定(MSI),而HRD则影响DNA双链断裂的修复。长期以来,肿瘤学界存在一个"互斥"教条:即dMMR和HRD这两种修复缺陷通常不会同时出现在同一肿瘤中,这主要源于早期研究认为二者激活的应激通路存在拮抗 Introduction。
然而,随着测序技术的普及,越来越多的证据对这一经典观点提出了挑战。部分研究开始报道dMMR肿瘤中同样存在HRD相关的基因组疤痕。如果二者可以共存,那么对于这部分患者,使用PARP抑制剂(一种针对HRD的靶向药物)是否可能带来新的治疗机会?这正是本研究试图回答的核心科学问题:在dMMR结直肠癌中,HRD的真实流行率是多少?我们能否通过转录组特征来精准识别这类患者 Introduction?
02 数据与方法:99例中国患者的WES与RNA-seq全景扫描
研究团队依托浙江大学癌症研究所(ZUCI),纳入了99例经免疫组化(IHC)确诊为dMMR的结直肠癌患者(中位年龄65岁,43%为女性,57%为II期,68%为右半结肠)Methods。研究者对肿瘤组织进行了全外显子测序(WES)和转录组测序(RNA-seq)Methods。
HRD状态的定义是本研究的关键。研究者采用了一个基于突变定义的panel,即通过检测HR相关基因(如BRCA1/2等)中的高致病性突变(移码插入缺失或无义突变)来判定HRD状态 Methods。最终,65例(66%)被归类为HRD,34例(34%)为HRP(同源重组 proficient)。在模型构建上,研究团队利用limma包筛选差异表达基因,并通过LASSO回归进行特征选择,最终比较了九种机器学习分类器(如LASSO、XGBoost、随机森林、朴素贝叶斯等)的性能,以AUC值作为主要评价指标 Methods。
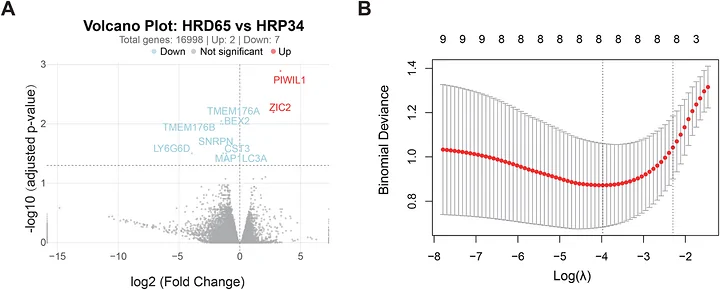
FIGURE 4 火山图展示HRD与HRP组间差异表达基因的分布,LASSO系数路径图显示8个基因的筛选过程。核心信息是9个差异基因经LASSO精简为8个预测基因,为后续模型构建提供特征输入。该图属于方法学内容,展示特征筛选流程,符合方法章节配图要求。
03 研究结果:从"互斥"到"共现",8基因签名精准锁定HRD
该研究通过严谨的生信分析与机器学习建模,揭示了dMMR结直肠癌中HRD的高频共现现象,并构建了一个高效的预测模型。核心发现如下:
板块1|Prevalence and mutational landscape of HRD in dMMR CRC
结果1|dMMR结直肠癌中HRD发生率高达66%,挑战传统互斥观念。作者对浙江大学癌症研究院(ZUCI)队列中99例经免疫组化确认的dMMR结直肠癌患者(中位年龄65岁,43%为女性,57%为II期、68%为右半结肠)进行全外显子测序,采用突变定义panel(HR基因中的移码插入缺失和无义突变)判定HRD状态。结果显示65例(66%)被归类为HRD,而仅有34例(34%)为HRP(同源重组 proficient)。在独立TCGA验证队列中,HRD发生率更高,达77%(41/53)。这一高比例提示dMMR与HRD并非传统认为的互斥事件,而是一部分dMMR肿瘤同时伴随HRD,为后续PARP抑制剂治疗拓展提供了潜在的患者群体基础。
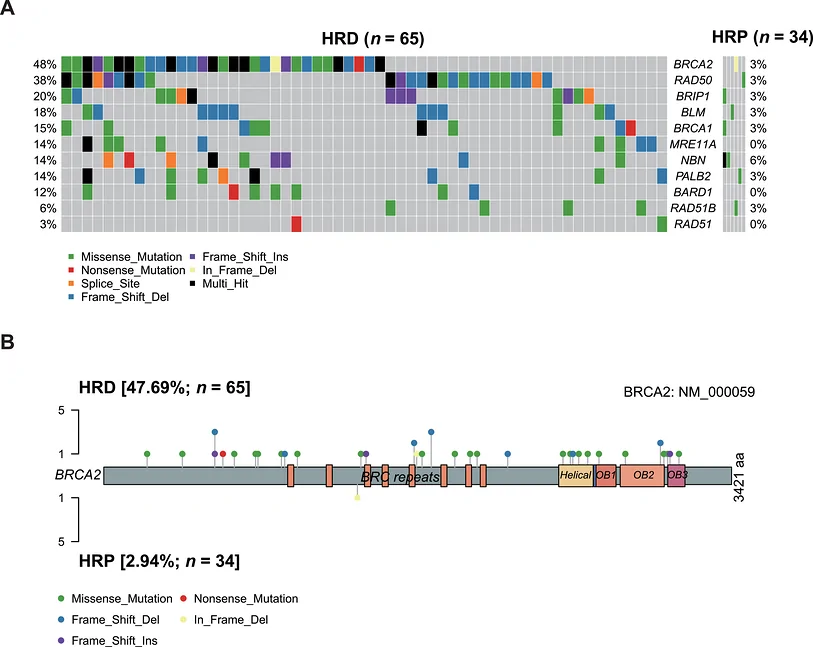
FIGURE 1 Oncoplot展示HRD与HRP两组中HR相关基因的突变情况,Panel B对比BRCA2突变位点分布。核心信息是BRCA2突变频率高达48%,且突变模式与HRD状态相关。该图直观支持HRD在dMMR肠癌中高频共现的发现,是挑战'互斥'教条的关键证据。
结果2|BRCA2是最常突变的HR基因,突变频率达48%。在HRD相关基因的突变谱分析中,作者发现BRCA2是突变频率最高的同源重组基因,在ZUCI队列中突变频率达48%。进一步分析显示,BRCA2的突变位点分布在HRD与HRP两组间存在显著差异,提示特定突变模式可能与HRD功能状态相关。这一发现与结果1中高HRD发生率相呼应------BRCA2作为同源重组修复通路的核心基因,其高频突变是驱动dMMR肿瘤呈现HRD表型的重要分子基础。该结果也提示,在dMMR结直肠癌中,BRCA2突变可作为筛选潜在PARPi获益人群的候选生物标志物。
板块2|Genomic and clinical features distinguish HRD from HRP groups
结果3|HRD与HRP两组间临床病理特征无显著差异
作者在99例中国dMMR结直肠癌患者队列中,系统比较了HRD组(n=65)与HRP组(n=34)的临床病理特征,涵盖年龄、性别、TNM分期、病灶解剖位置、脉管侵犯、神经侵犯及分化程度等指标。通过卡方检验或Fisher精确检验分析,所有比较的p值均大于0.05,提示两组在基线临床特征上高度一致。这一结果具有重要的方法学意义:它排除了临床混杂因素对后续基因组及生存差异的干扰,使HRD与HRP组间观察到的TMB和生存差异更可能归因于分子层面的本质区别,而非患者构成的不均衡。同时,这一均衡性也为后续机器学习模型的特征选择提供了干净的比较基础,增强了结论的可信度。
结果4|HRD组肿瘤突变负荷显著更高
在确认两组临床特征均衡后,作者进一步比较了基因组层面的差异。通过全外显子测序数据计算肿瘤突变负荷(TMB),发现HRD组的平均TMB为122,而HRP组仅为38,差异具有极显著的统计学意义(p = 4.2e-09)。这一结果提示,HRD状态与dMMR肿瘤中更高的突变积累密切相关,可能反映同源重组缺陷导致的基因组不稳定性加剧,使突变负荷进一步攀升。从逻辑上看,这一发现承接了结果3中两组临床特征无差异的结论,将差异聚焦于分子层面,也为后续生存分析提供了生物学铺垫------更高的TMB通常与更强的免疫原性和更好的免疫治疗反应相关。
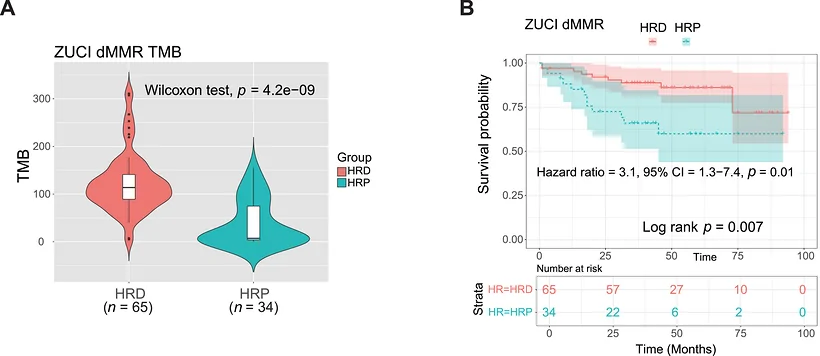
FIGURE 2 箱线图展示HRD组TMB显著高于HRP组(122 vs 38,p=4.2e-09),KM曲线显示HRD组总生存期显著更优(p=0.007)。核心信息是HRD状态与更高的突变负荷和更好的预后相关。该图将基因组特征与临床结局关联,是证据链的关键环节。
结果5|HRD组总生存期显著优于HRP组
基于TMB的显著差异,作者进一步探索了两组间的生存结局。通过Kaplan-Meier生存分析和log-rank检验,在99例患者队列中发现HRD组的总生存期(OS)显著优于HRP组(p = 0.007)。具体而言,HRD组的5年生存率达86%(95% CI: 77-96%),而HRP组仅为60%(95% CI: 44-82%),差距达26个百分点。单因素Cox回归分析显示,HRP相对于HRD的死亡风险比为3.1(95% CI: 1.3-7.4,p = 0.01)。这一结果在临床层面验证了HRD状态的预后价值,提示HRD不仅是分子层面的特征,更与患者生存获益直接相关。结合结果4中HRD组更高的TMB,作者认为HRD肿瘤可能通过增强免疫原性而改善预后,形成了从基因组特征到临床结局的完整证据链。
结果6|多因素Cox分析确认HRP是总生存期恶化的独立危险因素
为排除其他预后因素的混杂影响,作者构建了多因素Cox比例风险模型,纳入HRD状态、年龄、性别、分期等变量进行校正。森林图结果显示,在校正潜在混杂因素后,HRP状态仍与更差的总生存期显著相关,风险比(HR)为2.84(95% CI: 1.2-6.9,p = 0.02)。这一结果强有力地确认了HRD状态作为独立预后标志物的价值,其预测能力不依赖于其他临床病理指标。从证据链来看,结果6是对结果5的深化和巩固------单因素分析中的生存差异在多因素模型中依然稳健,排除了分期、年龄等变量的干扰。这一独立预后价值的确立,为后续将HRD状态作为患者分层工具、指导PARP抑制剂等靶向治疗决策提供了坚实的临床依据。
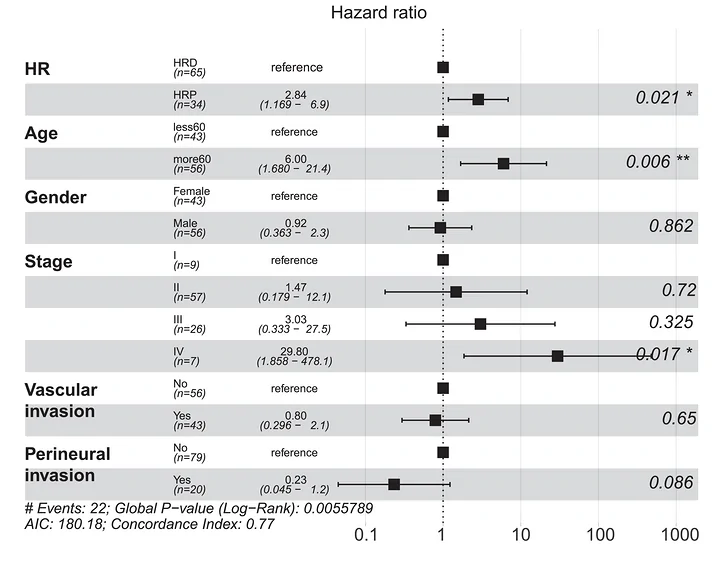
FIGURE 3 森林图展示多因素Cox模型中各变量的风险比及95%置信区间,HRP的HR为2.84(95% CI: 1.2-6.9,p=0.02)。核心信息是HRD状态独立于其他临床因素影响预后。该图巩固了HRD的预后价值,为患者分层提供依据。
板块3|Development and validation of an 8-gene expression signature for HRD prediction
结果7|差异表达分析鉴定9个基因,LASSO筛选出8个基因构建表达特征
为构建可预测HRD状态的基因表达特征(GES),作者首先在ZUCI队列的dMMR结直肠癌样本中,对HRD组(n=65)与HRP组(n=34)进行了差异表达分析(limma方法)。以调整后p值<0.05且|log2倍数变化|≥1为阈值,共鉴定出9个显著差异表达基因。随后,作者对这9个基因采用LASSO逻辑回归(10折交叉验证)进行特征选择,以lambda.min为最优正则化参数,最终筛选出8个基因构成预测特征:PIWIL1、ZIC2、TMEM176A、BEX2、TMEM176B、LY6G6D、SNRPN和CST3。这一特征选择过程将候选基因从9个精简至8个,剔除了冗余或贡献度低的基因,保留了最能区分HRD与HRP状态的核心基因集。该结果建立在前期HRD高患病率(66%)及HRD组更高TMB的发现之上,为后续模型构建提供了精简而信息量充足的特征输入。
结果8|8基因特征精准预测HRD状态:训练集AUC=0.88,测试集AUC=0.87
作者将ZUCI队列随机分为训练集(n=69,70%)和独立验证集(n=30,30%),两组间临床病理特征均衡(所有p>0.05)。基于上述8基因特征,作者比较了9种机器学习分类器(LASSO、LDA、XGBoost、Logistic、随机森林、KNN、SVM、决策树、朴素贝叶斯)的预测性能。结果显示,朴素贝叶斯模型表现最佳:在训练集中AUC达0.88,在独立测试集中AUC为0.87;以Youden指数确定最优截断值后,敏感性为81.8%,特异性为86.3%。这意味着该特征能正确识别约82%的HRD患者和约86%的HRP患者,误分类率较低。在99例dMMR结直肠癌队列中,该8基因表达特征为突变定义的HRD状态提供了高精度的无创预测工具,克服了WES检测成本高、周期长的局限,为临床分层和PARP抑制剂治疗获益人群的筛选提供了实用方案。
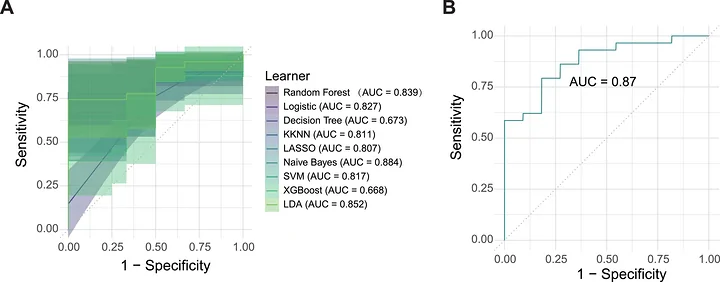
FIGURE 5 ROC曲线展示9种机器学习模型的性能对比,朴素贝叶斯模型在训练集AUC=0.88,测试集AUC=0.87。核心信息是8基因签名能高效预测HRD状态,敏感性81.8%,特异性86.3%。该图是模型性能的最终验证,支持其作为临床分层工具的潜力。
04 深度解读:8个基因如何"读出"DNA修复缺陷?
【解读观点】本研究最大的贡献在于挑战了dMMR与HRD的"互斥"教条。在99例中国dMMR患者中,66%的HRD发生率远超既往预期,且在TCGA独立队列中得到了验证(77%),这提示"双缺陷"状态在dMMR肠癌中可能是一种普遍存在的生物学亚型,而非罕见事件。
【解读观点】从机制上看,尽管HRD组与HRP组在临床病理特征上无显著差异,但HRD组显著更高的TMB(平均122 vs 38,p=4.2e-09)暗示了这两种缺陷在基因组层面可能具有协同效应。作者推测,dMMR导致的超高突变负荷可能间接诱发了HR基因的二次突变,从而"后天性"地获得了HRD表型 Discussion。
【解读观点】最终筛选出的8基因签名(PIWIL1, ZIC2等)并非传统的HRR核心基因,这提示该签名可能捕捉的是HRD的下游转录组"疤痕"或代偿性通路激活,而非直接反映HR基因本身的突变状态。这种基于表达谱的"功能读out"策略,为无法获取高质量DNA样本的临床场景提供了实用的替代方案 Discussion。
05 局限与展望:距离临床决策还有多远?
尽管结果令人鼓舞,但研究者亦指出了本研究的局限性 Discussion。首先,作为回顾性研究,样本量(n=99)虽满足机器学习的基本要求,但缺乏独立的前瞻性大队列验证。其次,本研究定义的HRD是基于突变panel,而目前国际上对结直肠癌中HRD的定义尚无金标准,这可能导致不同研究间的结果异质性。
最关键的是,本研究并未提供直接的临床疗效数据------即这些HRD阳性的dMMR患者是否真的能从铂类化疗或PARP抑制剂中获益。研究者强调,目前该8基因签名仅是一个预测生物标志物的候选工具,其能否真正指导治疗决策,仍需在前瞻性临床试验中与PARP抑制剂或铂类药物的反应性进行关联验证 Discussion。此外,HRD与dMMR共存的潜在机制(如是否由特定突变顺序驱动)也需要更深入的体外和体内实验来阐明。
06 科研思路启发:如何用"生信+机器学习"发一篇高质量肿瘤文章?
本研究为临床医生和科研人员提供了一个极佳的"生信+临床"发文范本,其套路值得借鉴:
- 选题的"反共识"切入点:不盲目跟风热门靶点,而是挑战一个公认的教条(dMMR与HRD互斥)。这种"反共识"选题往往具有更高的新颖性和影响力。
- 清晰的定义与严谨的分层:研究首先明确界定了HRD的判定标准(突变panel),并基于此将队列分层为HRD和HRP两组,这是所有后续分析的基础。
- 从差异到模型的递进逻辑:先通过差异表达分析(limma)缩小候选基因范围,再用LASSO进行特征选择以避免过拟合,最后比较多种机器学习算法选出最优模型。这种"降维-选择-验证"的流程是生信建模的黄金路径。
- 外部数据集验证:利用TCGA公共数据库进行独立验证,极大增强了模型的可信度和普适性。
- 图表呈现的简洁高效:图1的oncoplot直观展示突变谱,图2的KM曲线+TMB箱线图直击临床与基因组差异,图4的火山图+LASSO系数图清晰呈现特征筛选过程,图5的ROC曲线则作为模型性能的最终裁决。这种"一图一结论"的呈现方式值得学习。
金句
当"修复缺陷"遇上"修复缺陷",肿瘤并未走向绝路,反而可能暴露了新的软肋------66%的dMMR肠癌共现HRD,8基因签名或成破局关键。
医嘉研(河北橙方信息技术有限公司)
医嘉研(2019年成立,位于石家庄)专注医学科研,围绕"科研思维培养---技能实训---成果转化"三大维度,已与多家医院及高校建立战略合作,为临床一线提供系统化科研支持。
服务对象
1. 临床医生 / 医学生
- 一对一个性化培训,涵盖 SCI 全流程辅导(选题、数据挖掘/清洗/统计、图表绘制、写作指导、翻译润色、查重降重、期刊推荐投稿)
- 覆盖多种研究类型:
- Meta 分析(经典 / 网状 / 伞状 / 含机器学习)
- 临床研究(MIMIC / CHARLS / NHANES / UK Biobank / GBD 等公共数据库,以及机器学习、预测模型等热门方法)
- 生信分析(单细胞测序 / 多组学 / 孟德尔随机化 / 虚拟细胞 / 虚拟敲除等)
- 干湿结合(细胞 / 分子 / 动物实验)
- 累计 1000+ 成功案例,口碑专业,性价比高,被学员誉为最靠谱机构之一。
2. 医院科室
- 结合 AI 及前沿文献,量化科研指标
- 利用临床数据库及多组学方法,量身定制科研方案,助力成果转化
3. 医院整体
- 整合跨科室资源,协助申报重点研发计划、自然基金等项目,提供针对性课题申报指导