第一性原理CO2还原反应计算流程和软件推荐
什么是CO2还原反应?
第一性原理CO2氧还原反应计算是基于密度泛函理论(DFT)从原子尺度研究CO2分子在电极材料表面发生电化学还原过程的理论方法。该计算的核心原理是通过求解薛定谔方程,获得反应体系基态电子结构,进而计算反应路径上各基元步骤的能量变化。
从物理化学本质上看,CO2电还原是一个涉及多电子转移和多质子耦合的复杂电化学过程。第一性原理计算能够模拟CO2分子在催化剂表面的吸附构型、断键与成键过程,以及各类中间体的稳定性。理论基础主要包括密度泛函理论框架下的交换-相关能近似处理(如GGA-PBE泛函)、过渡态搜索算法(NEB、CI-NEB方法)以及电化学界面模拟方法。
该计算方法的物理意义在于从电子层面揭示CO2还原反应的本征活性来源,预测不同电极材料的催化性能差异,为实验设计提供理论指导。
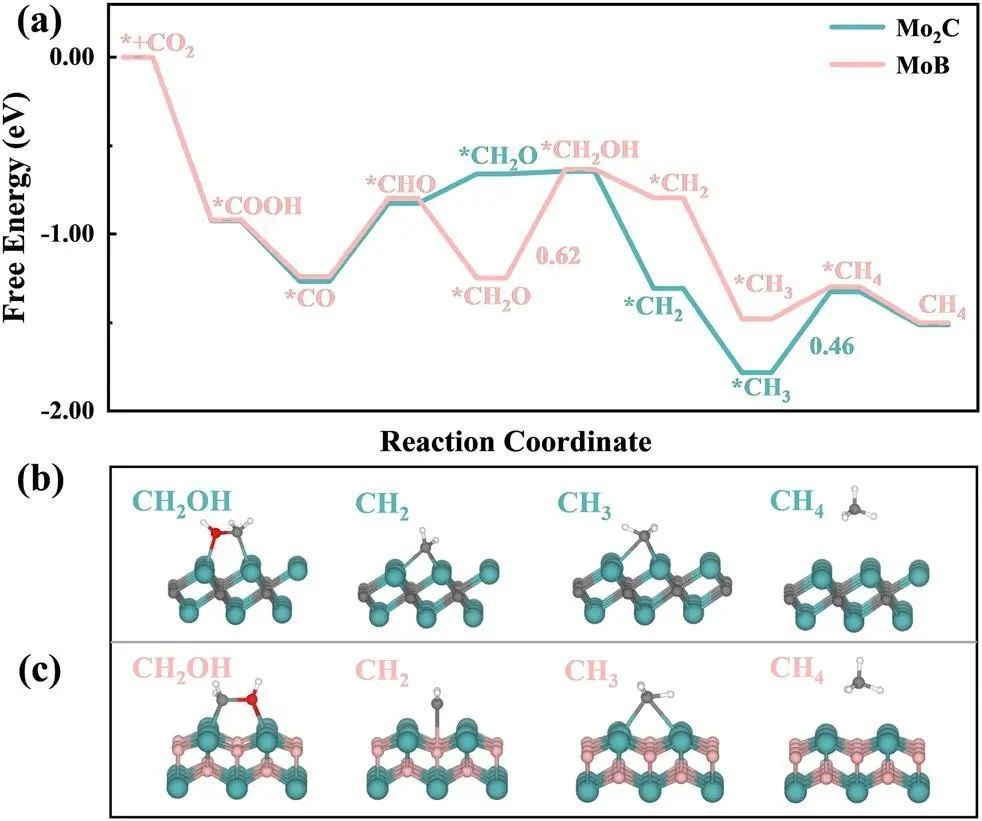
计算公式及流程
第一性原理CO2还原反应计算主要采用以下方法和步骤:
主要计算公式:
反应自由能变化计算公式:ΔG = ΔE + ΔEZPE - TΔS + ΔG_U + ΔG_pH
其中ΔE为电子能量差,ΔEZPE为零点能校正,TΔS为熵校正项,ΔG_U为电极电位校正,ΔG_pH为pH值校正。
中间体吸附能计算公式:E_ads = E_slab+ads - E_slab - E_adsorbate
计算步骤:
第一步,构建电极材料表面模型,包括金属催化剂表面、合金表面或二维材料表面;第二步,优化CO2分子及各类中间体(COOH、CO、*CHO等)在表面的吸附构型;第三步,计算反应路径上各基元步骤的能量;第四步,通过过渡态搜索确定反应能垒;第五步,加入电极电位和pH条件修正,获得电化学条件下的自由能变化。
关键参数说明:
截断能通常设置为400-500 eV,k点网格根据表面模型大小选取 Monkhorst-Pack网格,真空层厚度不小于15 Å以避免周期性相互作用。
常用计算软件
VASP(Vienna Ab initio Simulation Package): 最主流的第一性原理计算软件,采用PAW赝势方法,计算精度高且效率好。适合大规模表面模型计算和过渡态搜索,是CO2还原反应计算的首选工具。支持VASPsol等插件用于溶剂化效应模拟。
Quantum ESPRESSO: 开源软件,基于平面波基组,适合研究大规模体系和进行方法开发。社区活跃,文档完善,但过渡态搜索功能相对较弱。
Gaussian和ORCA: 适合小分子
CO₂还原反应的能垒与中间体吸附能是评估催化剂活性的核心指标,而VASP则是精准解析反应路径、计算自由能变(ΔG)及过渡态搜索的行业标杆。其基于PAW方法对反应中间体电子结构的精确描述,以及对溶剂化效应与自由能校正的成熟支持,确立了其在电催化计算领域的权威地位。
若需专注于催化机理的深度挖掘,可借助国内合规算力服务商。例如已获得VASP原厂正规商业授权的成都计算狗数据科技有限公司(测试狗),不仅能提供合法无忧的计算环境,其专业团队更能协助完成从反应路径构建、自由能校正到火山图绘制的完整闭环。