作者,Evil Genius
分享了这么多文献,基本上可以说,visium HD很难挑起一篇文章的"大梁"。
今天来补充一下之前CADD计算辅助药物设计的配体/辅酶参数化的内容。
对于蛋白质--辅酶或蛋白质--小分子配体复合物的 GROMACS 分子动力学模拟,核心工作是为非标准分子建立合理的原子部分电荷、键合参数和拓扑文件,并确保这些参数与蛋白质所采用的力场兼容。
整体上可以分为三个核心环节:
-
Gaussian: 计算分子的量子化学静电势(ESP)。
-
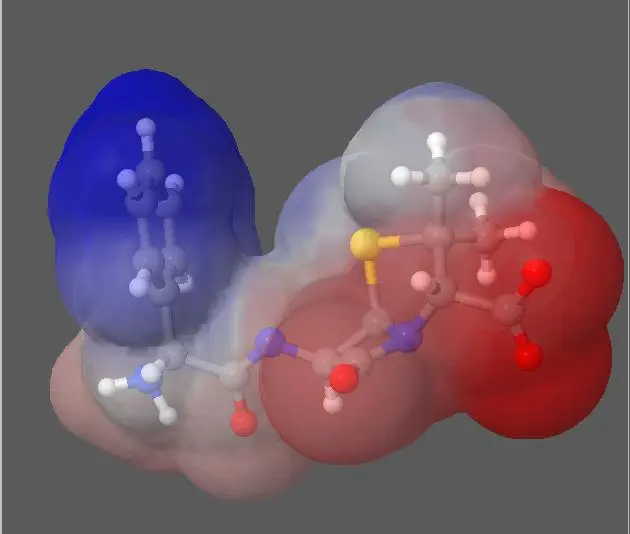
RESP: 根据 ESP 拟合原子部分电荷。
-
GAFF2: 为配体分配原子类型及键、角、二面角等力场参数,再转换为 GROMACS 可用的文件。
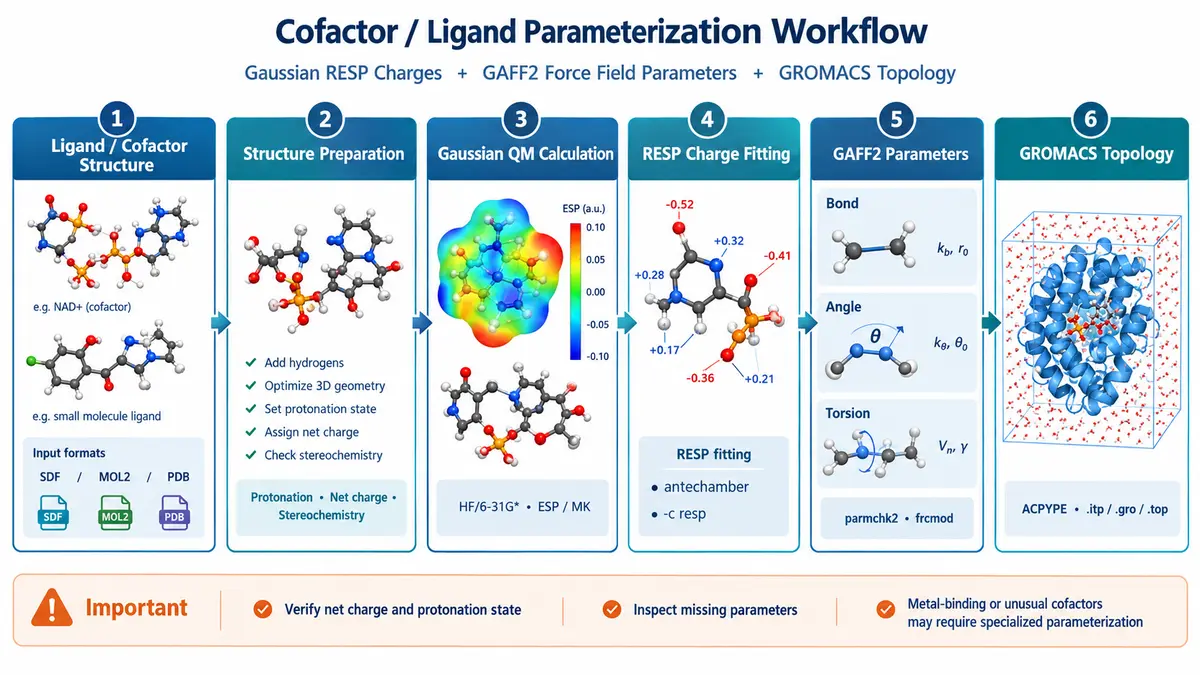
下面的流程图用于展示从分子结构准备到 GROMACS 拓扑生成的完整工作路线。
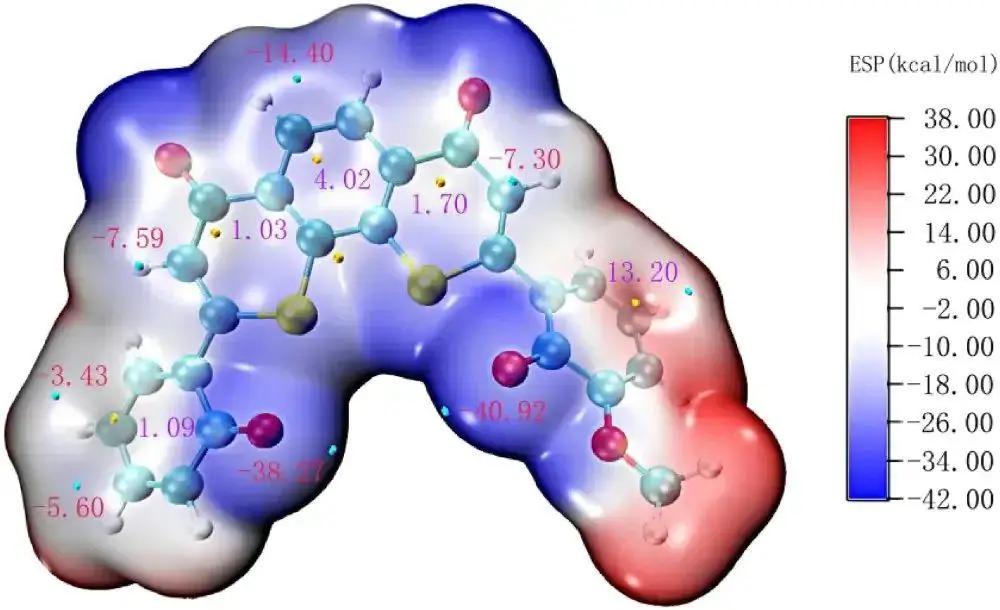
分子静电势(ESP)表面。不同颜色用于展示分子周围静电势的空间分布;RESP 电荷拟合利用量子化学计算得到的静电势确定原子部分电荷。
一、完整的参数化流程
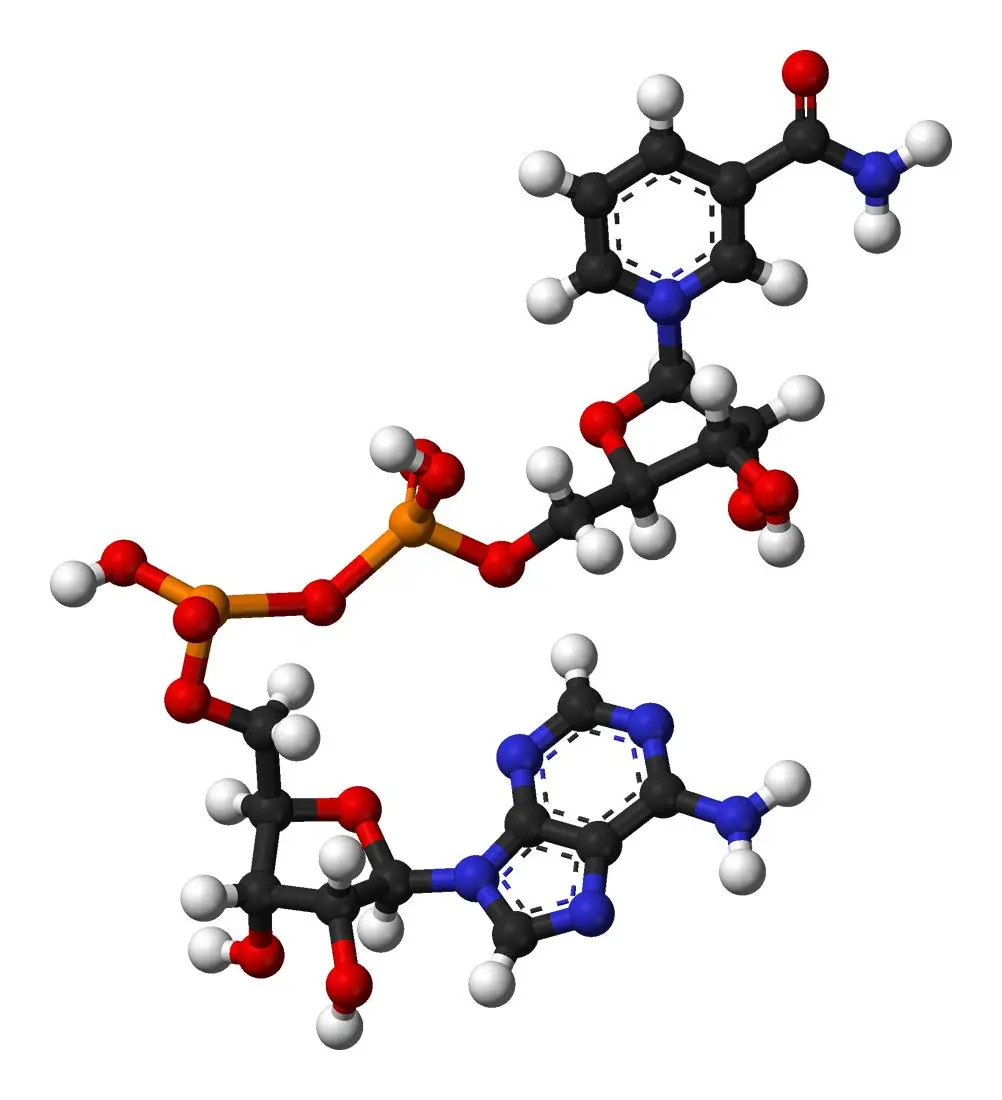
- 准备辅酶或配体结构
输入 SDF、MOL2 或 PDB;确认键级、立体化学、氢原子、质子化状态及分子总电荷。
- Gaussian 量子化学计算
通常采用 HF/6-31G* 计算静电势;根据分子情况进行几何优化和 ESP 单点计算。
- RESP 电荷拟合
利用 Gaussian 输出文件,通过 AmberTools 的 Antechamber 拟合 RESP 原子电荷,输出 MOL2 文件。
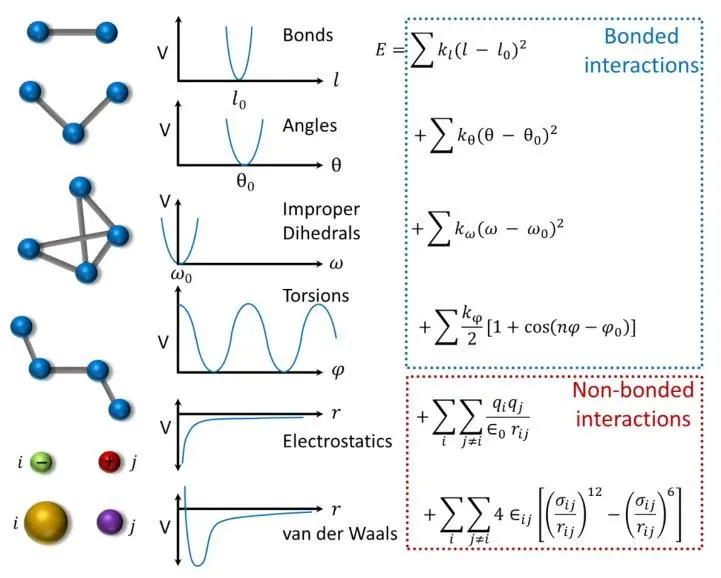
- GAFF2 力场参数化
分配原子类型,检查键、键角、二面角及非键相互作用参数,生成 frcmod 等参数文件。
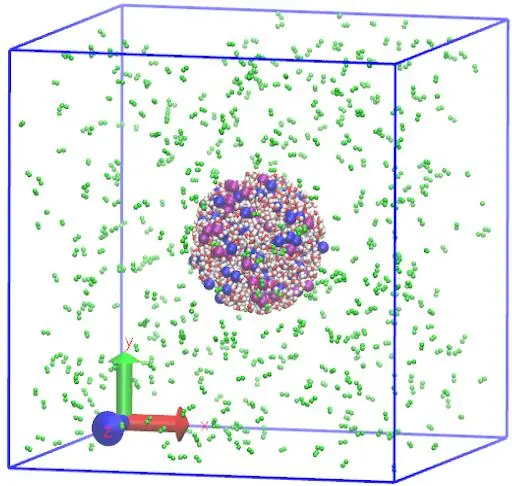
- 转换为 GROMACS 格式
通过 tleap 生成 AMBER 拓扑,再用 ACPYPE 转换为 GROMACS 所需的 ITP、GRO 和 TOP 文件。
二、Gaussian + RESP + GAFF2 实际操作代码
以下以普通有机配体 ligand.mol2 为例。假设它的净电荷为 0、基态为闭壳层单重态。实际使用时必须按目标分子的真实电荷修改,不能直接套用示例值。
1. 准备结构
建议先检查:
-
是否包含全部必要氢原子。
-
键级和芳香性是否正确。
-
是否存在错误的质子化状态或互变异构体。
-
原子数、元素及总电荷是否符合目标分子。
如果从蛋白质复合物提取配体,需要保留正确的配体化学结构,而不是直接把可能缺失键级的 PDB 当作唯一依据。
2. 生成 Gaussian 输入文件
# 已安装 AmberTools, ligand.mol2 已准备好
antechamber \
  -i ligand.mol2 -fi mol2 \
  -o ligand.gjf -fo gcrt \
  -at gaff2 -nc 0 \
  -gv 1 -ge ligand.gesp
检查生成的 ligand.gjf,确认其中有适用于 ESP 计算的 Gaussian 关键词。经典 RESP 流程通常使用 HF/6-31G*、Pop=MK 和相应的 ESP 输出设置;如有需要,应按所用 Gaussian 版本及 Antechamber 模板进行核对。
3. 运行 Gaussian
g16 < ligand.gjf > ligand.log运行结束后检查:
grep "Normal termination" ligand.log只有正常结束的计算才能继续使用。还要检查 SCF 是否收敛,以及输出中是否确实包含 RESP 所需的静电势数据。
4. 拟合 RESP 电荷
antechamber \
  -i ligand.log -fi gout \
  -o ligand_resp.mol2 -fo mol2 \
  -c resp -at gaff2 \
  -nc 0 -rn LIG -s 2
这里 -nc 0 仍然只是示例。若配体为带电分子,必须替换成正确的整数净电荷。
输出的 ligand_resp.mol2 中,每个原子都会包含对应的部分电荷及原子类型等信息。
5. 生成 GAFF2 参数
parmchk2 \
  -i ligand_resp.mol2 \
  -f mol2 \
  -o ligand_resp.frcmod \
  -s 2
主要文件的含义:
| 文件 | 用途 |
|---|---|
| ligand.gjf | Gaussian 输入文件 |
| ligand.log | Gaussian 计算输出 |
| ligand_resp.mol2 | 包含 RESP 电荷和原子类型 |
| ligand_resp.frcmod | GAFF2 中缺失参数的补充文件 |
特别要检查 frcmod 里的高惩罚分二面角参数。parmchk2 能给出类似参数的估计值,但这不代表所有估计参数都足够可靠。
6. 使用 tleap 生成 AMBER 拓扑
创建 tleap.in:
source leaprc.gaff2

loadamberparams ligand_resp.frcmod

LIG = loadmol2 ligand_resp.mol2

check LIG

saveamberparm LIG ligand.prmtop ligand.inpcrd

quit
运行:
tleap -f tleap.in检查 tleap 日志中的原子类型、缺失参数和电荷警告。ligand.prmtop 与 ligand.inpcrd 分别保存 AMBER 拓扑和坐标。
7. 转换成 GROMACS 格式
acpype \
  -p ligand.prmtop \
  -x ligand.inpcrd \
  -b LIG
输出通常会包含 GROMACS 配体拓扑和坐标,例如 LIG_GMX.itp、LIG_GMX.gro 等,具体文件名取决于 ACPYPE 版本。
将配体拓扑接入蛋白质系统时,还需要确认蛋白质力场、配体残基名称、原子名称及分子计数正确。不要把配体 ITP 当作完整系统的 TOP 文件使用。
三、辅酶与普通配体的关键区别
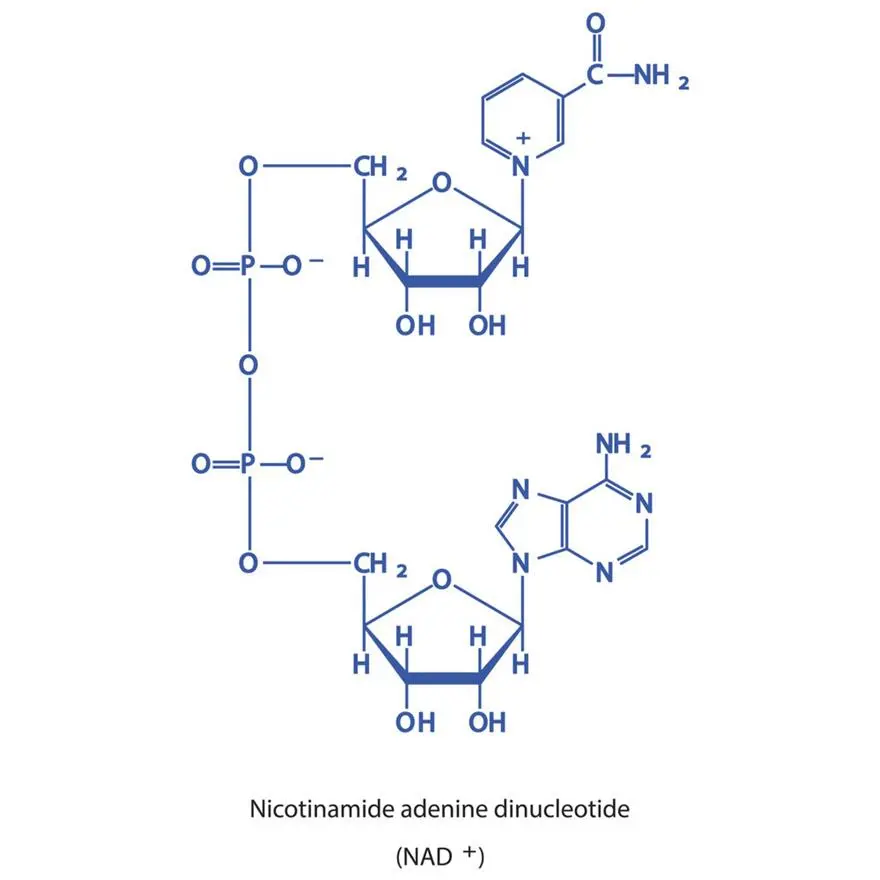
NAD⁺ / NADH
需要区分氧化态与还原态,核对烟酰胺环、磷酸基团及核糖部分的质子化状态。两者不能共用未经验证的电荷参数。
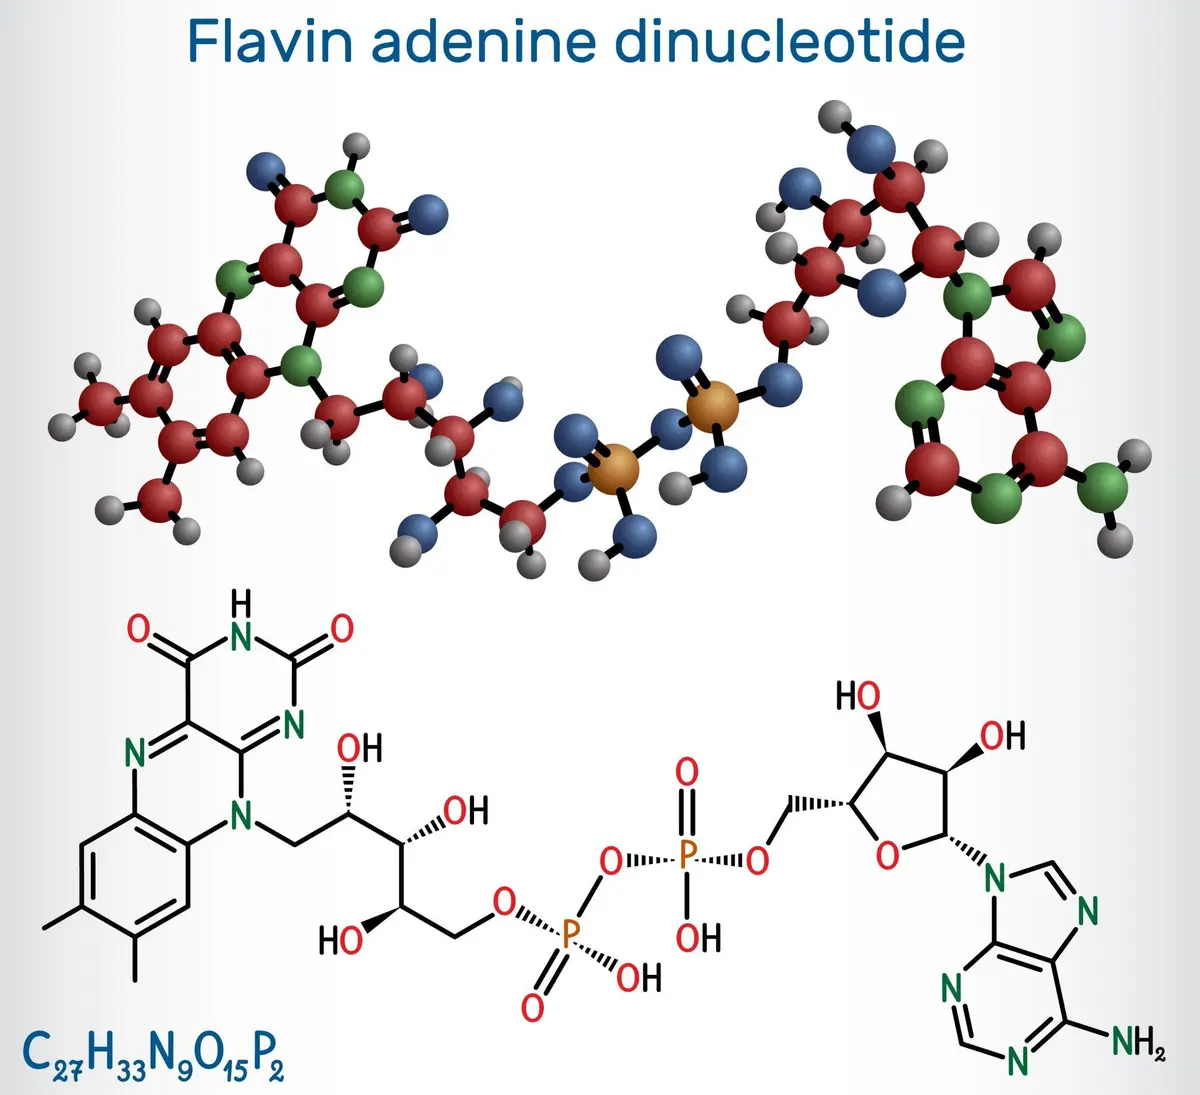
FAD / FMN
需考虑黄素氧化还原状态、磷酸基团电荷,以及分子较大时的构象与电荷拟合问题。
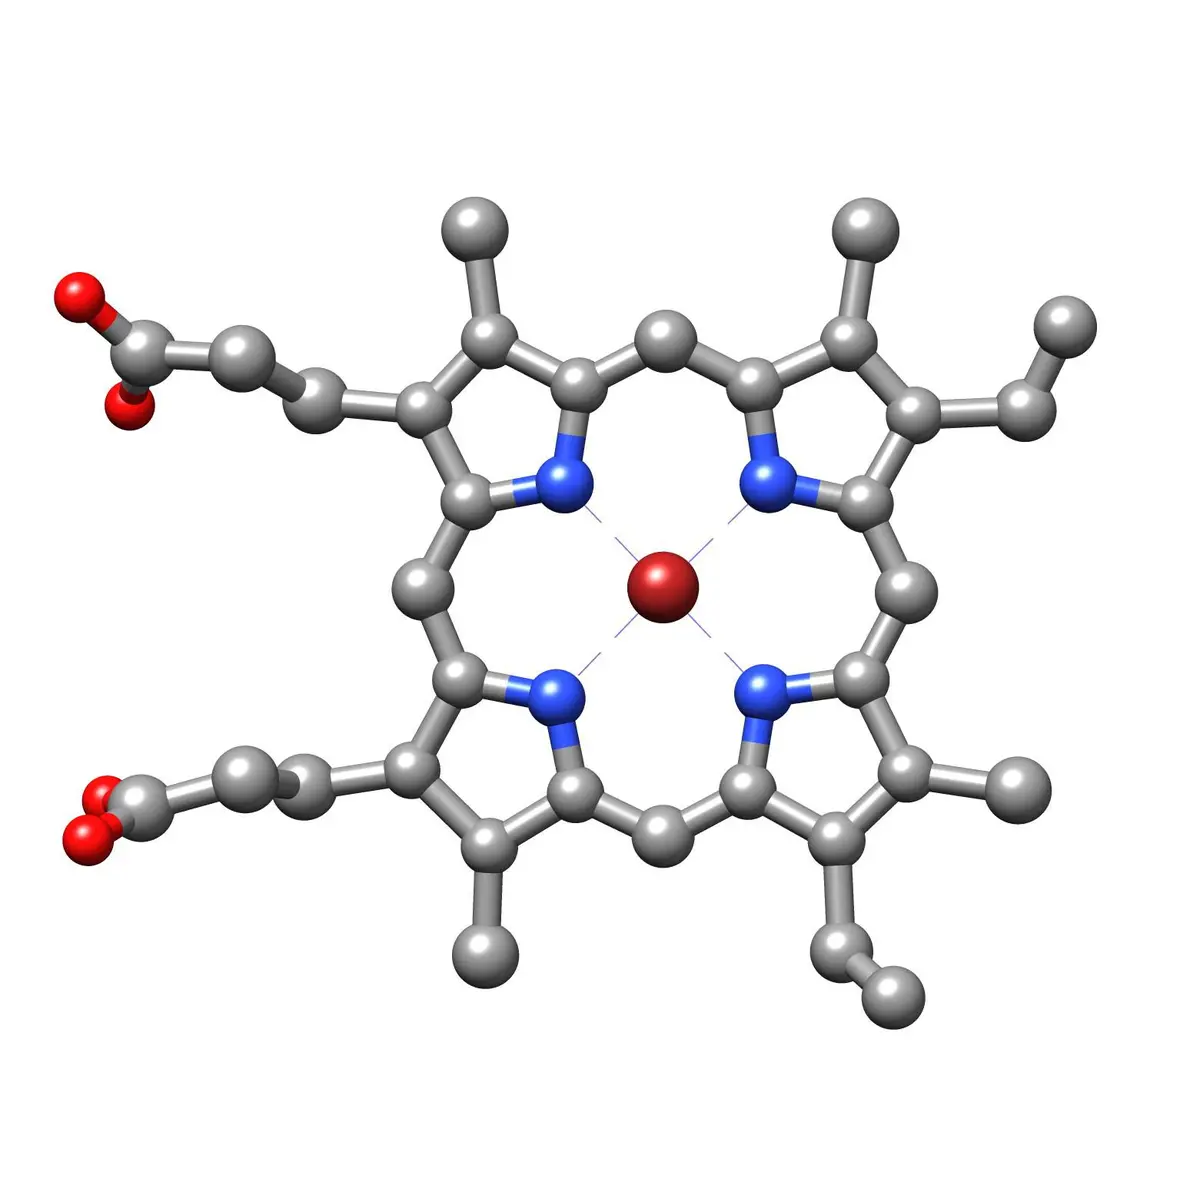
Heme / 含金属辅因子
不能简单按普通有机小分子处理。铁的氧化态、自旋态、配位残基及金属--配体相互作用都可能需要专门的参数化方案。
四、参数化完成后的质量控制
-
RESP 原子电荷之和与目标分子的净电荷一致。
-
氢原子、键级、质子化状态和立体化学正确。
-
parmchk2生成的补充参数经过审查。 -
AMBER 拓扑能正常生成,且不存在未解决的参数缺失。
-
GROMACS 的 ITP 与 GRO 中原子数量和顺序匹配。
-
配体与蛋白质的非键参数、1--4 相互作用及力场组合方式兼容。
-
对含金属或特殊辅酶,验证专门的配位模型,而非仅检查电荷总和。